Меню


 Все темы
Выяснили причину микроцефалии при синдроме Ангельмана
Синдром Ангельмана (СА) — это тяжелое нарушение нейроразвития, вызванное потерей гена UBE3A, кодирующего E3 убиквитинлигазу. Механизмы, лежащие в основе патологического фенотипа при СА, недостаточно изучены. Исследователи из США показали, что мишенью для убиквитинлигазы UBE3A является в том числе аспарагинсинтетаза (ASNS). Количество белка ASNS увеличивается в мозге мышей с нокаутом гена Ube3a. Нормализация уровня ASNS устраняет микроцефалию и многие поведенческие нарушения у мышей. Оказалось, что избыток ASNS активирует стрессовые сигналы и вызывает снижение синтеза белка во всех нейронах, и это приводит к замедлению их роста в периоды, критически важные для развития.
Синдром Ангельмана (СА) — это редкое генетическое неврологическое заболевание, которое характеризуется умственной отсталостью, задержкой развития, эпилепсией, микроцефалией, дисморфическими чертами лица и специфическим поведенческим профилем. Причина — делеция или мутация в материнской копии гена UBE3A. Считается, что патологический фенотип при СА связан с нарушениями регуляции субстратов UBE3A в процессе развития. Было предложено множество субстратов, однако установить их связь с фенотипами при СА не удалось. Этот вопрос прояснили ученые из США.
UBE3A относится к семейству E3 убиквитинлигаз с консервативным доменом HECT, который содержит весь необходимый биохимический механизм для принятия активированного убиквитина от ферментов E2 и его переноса на целевые белки. Из-за импринтинга в нейронах экспрессируется только материнская копия гена UBE3A.
Авторы работы использовали клеточные линии с мутациями потери функции и приобретения функции, чтобы идентифицировать субстраты UBE3A. Всего было идентифицировано 23 белка-кандидата. В результате дальнейших опытов они выделили аспарагинсинтетазу (ASNS). Это консервативный метаболический фермент, который индуцируется транскрипционным фактором ATF4 в ответ на дефицит аминокислот. ASNS катализирует АТФ-зависимый синтез аспарагина и глутамата из аспартата и глутамина.
Авторы подтвердили in vitro, что ASNS — субстрат убиквитинлигазы UBE3A. У мышиной модели СА уровень убиквитинирования ASNS был снижен на 50% по сравнению с контролем. Соответственно, белка ASNS было больше в гиппокампе и коре мозга мышей.
ASNS экспрессируется во многих тканях. РНК-секвенирование единичных клеток показало, что ASNS экспрессируется в возбуждающих и тормозных нейронах, но не в других клетках мозга.
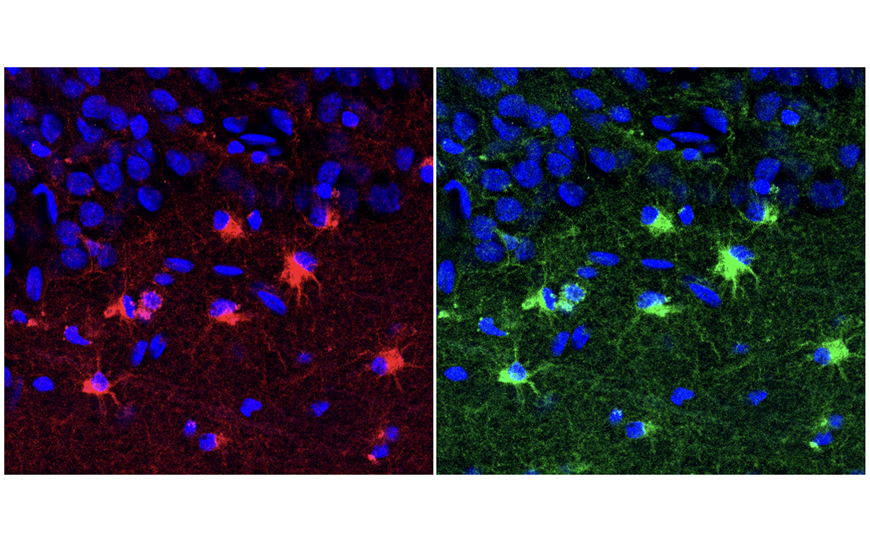
У новорожденных мышей ASNS экспрессировался в основном в слоях корковых нейронов. К 10-му дню экспрессия распространилась по коре и гиппокампу. К 21-му дню окрашивание ASNS было более выражено в глубоких слоях коры, зубчатой извилине, нейронных слоях гиппокампа, миндалевидном теле и таламусе. Потеря UBE3A повышала количество ASNS в целом, а не в отдельных популяциях клеток.
Снижение уровней ASNS в мозге у мышиной модели СА частично восстанавливало нормальный фенотип. Так, снижался уровень ожирения, нормализовалось поведение в тесте с открытым полем и некоторых других тестах. Однако координация таких мышей была хуже, чем у контролей, и у них был нарушен сон. Видимо, существуют и другие релевантные субстраты UBE3A.
У мышиной модели СА в гиппокампе было больше аспарагина, чем у контролей. Были значительно повышены уровни фенилаланина, глицина и пролина, а также наблюдается тенденция к повышению уровней глутамина, гистидина, лейцина и тирозина. Нарушение гомеостаза аминокислот связано с интегрированным стрессовым ответом. Действительно, этот стрессовый ответ наблюдался у мышиной модели СА. Причем интегрированный стрессовый ответ был характерен и для мышей с оверэкспрессией ASNS.
Избыточное количество ASNS у мышей с СА снижало активность митохондриальных путей и путей синтеза белка. Новые белки синтезировались в 4–5 раз медленнее при СА. В результате нейроны росли медленнее, и мозг мышей с СА был меньше, чем у контролей, — развивалась микроцефалия, характерная для этого синдрома.
«Нейроны обманываются, думая, что находятся в состоянии стресса, хотя это не так — это плохо, потому что тогда они не будут нормально развиваться. Это реакция мозга, пытающегося сохранить ресурсы для самозащиты. Это говорит о наличии дисрегуляции в мозге, которую мы, возможно, сможем исправить», — сказал Джейсон Ии, доцент кафедры нейробиологии в Медицинской школе Вашингтонского университета в Сент-Луисе и последний автор исследования.
Генная терапия синдрома Ангельмана показала эффективность на мышах
Источники:
Kwang-Soo Kim, et al. Persistent neuronal stress signalling underlies Angelman syndrome phenotypes // Nature (2026), 21 October, 2026, DOI: 10.1038/s41586-026-11165-4
Цитата по пресс-релизу
Вам будет интересно
 171
 0